
realizar una revisión comparativa de las políticas de medicamentos huérfanos y los criterios de designación implementados por la Administración de Alimentos y Medicamentos de EE. UU., la Agencia Europea de Medicamentos y la Agencia de Productos Farmacéuticos y Dispositivos Médicos de Japón, evaluando su influencia en el desarrollo, la aprobación y el acceso.
Métodose llevó a cabo una revisión focalizada de la legislación, los documentos de orientación y los análisis revisados por pares de cada organismo regulador.
Resultadosla Administración de Alimentos y Medicamentos de EE. UU. acelera el desarrollo mediante sólidos créditos fiscales y una exclusividad de mercado de 7 años, aunque los altos precios siguen siendo un desafío. La Agencia Europea de Medicamentos enfatiza las necesidades médicas no cubiertas y 10 años de exclusividad, garantizando precios más homogéneos a pesar de aprobaciones más lentas. La Agencia de Productos Farmacéuticos y Dispositivos Médicos de Japón utiliza subsidios específicos y la designación «Sakigake» para contrarrestar la «pérdida de fármacos» y fomentar la innovación. A pesar de las vías aceleradas a nivel mundial, persisten importantes disparidades en la asequibilidad y el acceso de los pacientes.
Conclusionesaunque los incentivos nacionales impulsan las aprobaciones de medicamentos huérfanos, las inequidades globales en el acceso siguen sin resolverse. La armonización de los criterios regulatorios y la promoción de la colaboración internacional en los requisitos de evidencia son esenciales para un acceso equitativo y sostenible a las terapias para enfermedades raras en todo el mundo.
To perform a comparative review of orphan drug policies and designation criteria implemented by the US Food and Drug Administration, the European Medicines Agency, and Japan's Pharmaceuticals and Medical Devices Agency, assessing their influence on development, approval, and access.
MethodA targeted review of legislation, guidance documents, and peer-reviewed analyses from each regulatory body was conducted.
ResultsThe Food and Drug Administration accelerates development via robust tax credits and seven-year market exclusivity, though high pricing remains challenging. The European Medicines Agency emphasizes unmet medical needs and ten-year exclusivity, ensuring more homogeneous pricing despite slower approvals. Japan's Pharmaceuticals and Medical Devices Agency utilizes specific subsidies and the “Sakigake” designation to counter “drug loss” and encourage innovation. Despite expedited pathways globally, significant disparities in affordability and patient access persist.
ConclusionsWhile national incentives successfully boost orphan drug approvals, global access inequities remain unresolved. Harmonizing regulatory criteria and promoting international collaboration on evidence requirements are essential for equitable and sustainable access to rare disease therapies worldwide.
Un medicamento huérfano se define como un fármaco creado específicamente para tratar una afección médica poco frecuente, conocida como «enfermedad huérfana». A pesar de que responden a importantes necesidades de salud pública, la industria farmacéutica no suele elaborar estos medicamentos debido a factores económicos. Además, las indicaciones de un medicamento también pueden clasificarse como «huérfanas» si inicialmente este se utilizaba para una enfermedad común, pero posteriormente se autorizó para una enfermedad rara1.
Los medicamentos huérfanos están regulados en diversos países en virtud de normativas propias que establecen definiciones concretas e información sobre la enfermedad rara, el desarrollo del medicamento huérfano, la vía de autorización y otros requisitos regulatorios.
En Estados Unidos, la Ley de Medicamentos Huérfanos (ODA, por sus siglas en inglés), que data de 1983, define una enfermedad rara como «una enfermedad o afección que afecta a menos de 200.000 personas en Estados Unidos». Según dicha ley, «un medicamento huérfano es un medicamento destinado al tratamiento de una enfermedad o dolencia rara», señalando que algunos tratamientos quedan «huérfanos» o se han abandonado porque no existía suficiente incentivo económico para continuar con su desarrollo o producción2.
En la Unión Europea (UE), el Comité de Medicamentos Huérfanos (COMP) de la Agencia Europea de Medicamentos (EMA) evalúa las solicitudes para la designación de medicamento huérfano. Para obtener dicha designación, los medicamentos deben estar destinados al diagnóstico, la prevención o el tratamiento de enfermedades raras potencialmente mortales o de extrema gravedad. En la UE, una enfermedad se considera rara si afecta a menos de 5 de cada 10.000 personas en todo el territorio de la UE. La Comisión Europea (CE) toma la decisión final sobre la designación de medicamento huérfano, basándose en las recomendaciones del COMP3.
Según la Agencia de Productos Farmacéuticos y Dispositivos Médicos de Japón (PMDA), una enfermedad rara se define como aquella que afecta a menos de 50.000 personas, lo que equivale al 0,04% de la población japonesa4.
Las políticas sobre medicamentos huérfanos (PMH) abordan situaciones que afectan a unos 300 millones de personas con enfermedades raras en todo el mundo. Se elaboran para optimizar el desarrollo, la autorización, la fijación de precios y el reembolso de los medicamentos huérfanos. Desde 2013, el alcance de las PMH se ha extendido de forma progresiva: un total de 92 de los 200 países o regiones del mundo (46,0%) refieren contar con normativas documentadas. No obstante, se observa una disparidad interesante en el grado de implementación regional de las PMH según las regiones y los niveles de renta. Cuanto mayor es la riqueza de un país, mayor es la probabilidad de que cuente con una PMH, existiendo una correlación positiva entre el alcance de las PMH en un país y su nivel de renta5.
Este hecho señala la necesidad de ampliar el acceso a los medicamentos huérfanos, especialmente en los países con rentas bajas. Aunque se han logrado avances en su regulación a nivel mundial, aún queda mucho camino por recorrer. Para mejorar el acceso a estos fármacos, a precios asequibles, es necesario salvar deficiencias regulatorias en materia de fijación de precios, así como crear incentivos para su disponibilidad comercial, la investigación y el desarrollo5. Además, para que la estrategia sobre enfermedades raras a nivel mundial sea más sistémica y eficaz, la cooperación internacional, la resolución de cuestiones éticas y de dilemas de financiación, así como la creación de un comité para la toma de decisiones, son fundamentales6.
Siguen existiendo grandes diferencias en el desarrollo y el acceso a los medicamentos huérfanos a nivel mundial. Mientras que algunos países, como Estados Unidos y los Estados miembros de la UE, cuentan con procedimientos sólidos, muchos otros van a la zaga. Como resultado, un medicamento huérfano aprobado en EE. UU. podría no estar disponible o en fase de desarrollo en otro país, como Japón7. El mercado de los medicamentos huérfanos se caracteriza por precios elevados, con un coste medio por tratamiento de 218.872 USD frente a los 12.798 USD de los medicamentos no huérfanos8.
Esta revisión narrativa presenta una comparación integrada sobre la regulación de los medicamentos huérfanos por parte de 3 importantes agencias reguladoras: la FDA de EE. UU., la EMA de la UE y la PMDA de Japón. Cada una de ellas cuenta con criterios, incentivos y procesos diferentes para estimular nuevos avances y favorecer el acceso a los medicamentos huérfanos por parte de los pacientes con enfermedades raras. Al comparar las distintas estrategias reguladoras, buscamos divulgar los esfuerzos globales para abordar las necesidades médicas no cubiertas de las personas con enfermedades raras y poner de relieve las mejores prácticas que podrían adoptarse en diferentes regiones.
MetodologíaDiseño del estudioEste estudio adopta un diseño de revisión narrativa para recopilar y analizar información procedente de diversas fuentes, entre ellas los sitios web de las principales agencias reguladoras de medicamentos (FDA, EMA y PMDA), la literatura revisada por pares y la literatura gris. La información principal relativa a los marcos regulatorios se obtuvo directamente de la Oficina de Desarrollo de Productos Huérfanos (OOPD) de la FDA, del COMP de la EMA y del Grupo de Trabajo sobre Medicamentos Huérfanos (GTMH) de la PMDA. La información complementaria para la revisión se obtuvo de la revista Orphanet Journal of Rare Diseases y de otras revistas de referencia como Clinical Therapeutics.
Estrategias de búsquedaSe llevó a cabo una revisión bibliográfica específica utilizando bases de datos como PubMed, ScienceDirect, JSTOR, ProQuest y Google Scholar. Los términos de búsqueda incluyeron los términos en inglés «orphan drugs», «orphan drug regulation», «rare disease», «orphan drug policy», «accelerated approval», «market exclusivity», «pricing», «access», «Health Technology Assessment (HTA)» y «regulatory incentives», combinados con términos territoriales para Estados Unidos, la Unión Europea y Japón. Para garantizar la actualidad de la perspectiva regulatoria, la búsqueda dio prioridad a publicaciones en inglés comprendidas entre 2014 y 2025.
Selección y síntesisLos documentos se seleccionaron en función de su relevancia para las normativas o PMH en EE. UU., la UE o Japón. La revisión incluyó artículos con texto completo, normativas gubernamentales e informes. Se incluyó la literatura gris —como los resúmenes de políticas o informes de terceras partes— cuando aportaba opiniones de expertos sobre los aspectos regulatorios y económicos del sector de los medicamentos huérfanos. Se excluyeron aquellos artículos que no se referían a los organismos reguladores citados o no era posible acceder al texto completo.
Se extrajo y sintetizó cualitativamente la siguiente información: definiciones, criterios de designación, incentivos, procedimientos de vía rápida para la autorización, procedimientos de ETS, fijación de precios, acceso y requisitos posteriores a la autorización. Para medir el impacto de la regulación de una manera más integral, se crearon indicadores cualitativos sobre los precios y el acceso a los medicamentos. La clasificación de estos indicadores se realizó mediante una síntesis semicuantitativa que evaluó tanto el coste medio de los fármacos como las desigualdades regionales en su disponibilidad para los pacientes. Toda esta información se organizó en tablas comparativas utilizando fuentes oficiales, normativas y estudios científicos contrastados.
ResultadosEl enfoque regulador de la Food and Drug AdministrationEn 1983, Estados Unidos promulgó la ODA con la intención de ofrecer incentivos económicos a los fabricantes de medicamentos para el desarrollo de fármacos destinados a enfermedades raras9. Desde su entrada en vigor, la ley ha sido fundamental para el desarrollo de medicamentos, con 6.340 designaciones de medicamento huérfano y 882 aprobaciones de la FDA para 392 enfermedades raras entre 1983 y 202210. Aunque la ley ha logrado estimular el desarrollo de fármacos para enfermedades raras, también ha suscitado preocupación. Aproximadamente el 20% de los medicamentos huérfanos se han aprobado tanto para enfermedades raras como para enfermedades comunes, y algunos han llegado a convertirse en los fármacos más vendidos en muchas partes del mundo9. Esto, lógicamente, ha suscitado dudas sobre si se ha cumplido el propósito de la ley, en particular con respecto a los «medicamentos huérfanos parciales», que se autorizan tanto para enfermedades raras como comunes11. La ODA ha influido enormemente en el desarrollo de medicamentos para enfermedades raras, con un número de aprobaciones que se ha multiplicado por 4 en los últimos 40 años12. Existe preocupación respecto al desarrollo de medicamentos huérfanos, pero también por los elevados costes de estos fármacos y el posible abuso de los incentivos de la ley para medicamentos que tienen una aplicación mucho más amplia. Aun así, continúa el debate sobre la idoneidad de la ley y sobre si requiere modificaciones13,14. Con independencia de estas preocupaciones, la ley sigue desempeñando un papel indispensable porque es una de las pocas opciones disponibles para hacer llegar tratamientos a pacientes con enfermedades raras.
Una característica significativa de la ODA es el precepto que otorga exclusividad de mercado durante 7 años por cada tratamiento aprobado para una enfermedad rara, lo que permite a los fabricantes posponer la entrada de competidores. Por lo tanto, algunos medicamentos han gozado de periodos de exclusividad que superan los 10 años, y aquellos que cuentan con 5 aprobaciones promedian 13,4 años adicionales de exclusividad14. No obstante, esta exclusividad prolongada ha generado preocupación respecto a la asequibilidad de los medicamentos huérfanos, ya que su precio medio es notablemente superior al de los medicamentos no huérfanos (218.872 USD frente a 12.798 USD)8. La ODA ha fomentado con eficacia el desarrollo de medicamentos para enfermedades raras, puesto que 220 de los 497 fármacos novedosos aprobados desde 2010 hasta junio de 2022 recibieron la designación de medicamento huérfano14. Sin embargo, es fundamental reconocer que solo alrededor del 5% de las enfermedades raras cuenta con un tratamiento aprobado por la FDA, y hasta un 15% de ellas cuenta actualmente con al menos un medicamento en desarrollo10.
El proceso de aprobación por parte de la FDA requiere varios pasos clave:
- 1.
Fase previa a la solicitud:
- •
Identificar la enfermedad rara: asegurar que el medicamento esté destinado a tratar una enfermedad que afecte a menos de 200.000 personas en EE. UU.15.
- •
Investigación preliminar: realizar una investigación inicial y recopilar datos que respalden la eficacia y la seguridad potenciales del medicamento.
- •
- 2.
Designación de medicamento huérfano (ODD):
- •
Solicitud de ODD: presentar una solicitud de designación de medicamento huérfano a la FDA mediante el formulario FDA 4035. Esto se puede realizar a través del portal NextGen del Centro de Evaluación e Investigación de Medicamentos (CDER), por correo electrónico o por correo postal15.
- •
Revisión por la FDA: la FDA revisa la solicitud para determinar si el medicamento cumple los requisitos necesarios para obtener la designación de medicamento huérfano15.
- •
- 3.
Incentivos y beneficios:
- 4.
Ensayos clínicos:
- •
Fase 1: evaluar la seguridad y la posología en un número reducido de voluntarios sanos o pacientes16.
- •
Fase 2: evaluar la eficacia y los efectos adversos en un grupo más amplio de pacientes16.
- •
Fase 3: confirmar la eficacia, supervisar los efectos adversos y comparar con tratamientos existentes en una población de pacientes más extensa16.
- •
- 5.
Solicitud de autorización de un nuevo medicamento (NDA) o solicitud de licencia de medicamento biológico (BLA):
- 6.
Revisión por la FDA:
- •
Revisión inicial: la FDA lleva a cabo una revisión inicial para garantizar que la solicitud esté completa15.
- •
Comité asesor: se puede convocar un comité asesor para que emita recomendaciones16.
- •
Decisión final: la FDA toma una decisión final sobre la autorización basada en la revisión de todos los datos presentados16.
- •
- 7.
Fase posterior a la aprobación:
- •
Estudios de poscomercialización: realizar estudios adicionales para supervisar los efectos a largo plazo y garantizar la seguridad y la eficacia continuadas16.
- •
Estrategias de evaluación y mitigación de riesgos (REMS): implementar las REMS si es necesario para gestionar cualquier riesgo identificado16.
- •
Las características clave y los incentivos de la Ley incluyen:
- 1.
Para poder optar a los incentivos económicos previstos por la Ley, los fabricantes deben obtener la designación de medicamento huérfano (ODD)12.
- 2.
Tras la aprobación, los medicamentos disfrutan de un período de exclusividad comercial de 7 años, lo que dificulta la entrada de alternativas genéricas13. Ciertos fármacos pueden recibir varias designaciones de medicamento huérfano, con lo cual se extiende la exclusividad más allá de los 7 años iniciales.
- 3.
Los desarrolladores pueden beneficiarse de deducciones fiscales (25%) relacionadas con los gastos en investigación clínica15,17.
- 4.
Exención de las tasas de usuario de la FDA14.
- 5.
Existe la posibilidad de solicitar subvenciones de la FDA para la investigación15.
Estos incentivos han impulsado significativamente el desarrollo de los medicamentos huérfanos. Entre 1983 y 2019, un total de 5.099 medicamentos obtuvieron la designación de huérfanos. El número de designaciones se multiplicó por más de 4 entre la década de 1990 y la de 201012.
Aprobación acelerada de la Food and Drug AdministrationEl Programa de aprobación acelerada de la FDA permite la autorización de medicamentos de acuerdo con variables subrogadas u objetivos clínicos intermedios que tengan una «probabilidad razonable» de predecir el beneficio clínico. Esta vía de aprobación acelerada es especialmente útil en enfermedades raras, en las que las variables tradicionales pueden resultar inviables o requerir un seguimiento muy prolongado. Este programa suele utilizarse junto con otros programas de tramitación acelerada: Fast Track (vía rápida), Breakthrough Therapy (terapia innovadora) y Priority Review (revisión prioritaria). Tras la aprobación, los promotores deben realizar ensayos confirmatorios para demostrar el beneficio clínico. Los retrasos en la finalización de estos ensayos pueden dar lugar a la retirada de la autorización, un proceso que se ha reforzado recientemente mediante la Ley de Asignaciones Consolidadas de 2023 (Consolidated Appropriations Act, 2023), la cual otorga a la FDA la facultad de exigir el inicio de los ensayos de confirmación antes de la aprobación y de agilizar los trámites de retirada en caso de incumplimiento de las obligaciones18–20.
Se prefieren los ensayos controlados y aleatorizados (ECA) frente a los ensayos de un solo grupo, especialmente en los ensayos oncológicos, aunque existe cierto margen de flexibilidad en el caso de las enfermedades raras, en las que la realización de un ECA puede resultar inviable.
El enfoque regulatorio de la Agencia Europea de MedicamentosLos esfuerzos en el desarrollo de medicamentos para tratar enfermedades raras se legalizaron en EE. UU. mediante la ODA de 1983, que estableció incentivos financieros junto con un respaldo regulatorio para los medicamentos huérfanos durante su desarrollo10. Esta actuación sirvió de inspiración a otras regiones, como la Unión Europea. Al igual que su homóloga, la FDA, la EMA desempeña un papel fundamental en la regulación de los medicamentos huérfanos en Europa. A partir del año 2000, se implementaron en Europa normativas para fomentar el desarrollo de tratamientos para enfermedades raras21,22. Bajo dicha normativa, se estableció el COMP dentro de la EMA, que se encarga de evaluar las solicitudes para la designación de medicamento huérfano (ODD, por sus siglas en inglés)21. El proceso implica examinar la plausibilidad médica y los beneficios significativos del fármaco frente a terapias ya disponibles. Es importante destacar que el 80% de las solicitudes de ODD se basaron en datos clínicos preliminares que indicaban una eficacia potencial y un beneficio clínico añadido23.
El Reglamento europeo sobre medicamentos huérfanos respalda significativamente el avance de los tratamientos para enfermedades raras23. Paradójicamente, aunque esta legislación ha incrementado las solicitudes en el ámbito de la terapia génica para enfermedades raras, los promotores no han recurrido con frecuencia a los incentivos disponibles —tales como el asesoramiento para protocolos y el esquema de medicamentos prioritarios (PRIME)— por razones que aún no están del todo claras21. La regulación de la UE ha impulsado la designación y la autorización de estos fármacos en los últimos años. Además, se está revisando el Reglamento (CE) n.° 141/2000 sobre medicamentos huérfanos. La Comisión Europea adoptó una propuesta para modificar la legislación farmacéutica de la UE el 26 de abril de 2023. Dicha propuesta modifica el Reglamento sobre medicamentos huérfanos y pretende reequilibrar los incentivos, prestando mayor atención a aquellas áreas con importantes necesidades médicas sin cubrir24.
El proceso de aprobación de los medicamentos huérfanos en la EMA consta de varios pasos:
- 1.
Designación como medicamento huérfano: los promotores pueden solicitar la designación de medicamento huérfano antes de presentar una solicitud de autorización de comercialización. El COMP examina las solicitudes de designación basándose en la prevalencia de la enfermedad, su gravedad y los posibles beneficios21. La creación de esta categoría incentiva el desarrollo.
- 2.
Asesoramiento científico y asistencia en la elaboración de protocolos: para mejorar los planes de desarrollo, los promotores pueden solicitar asesoramiento a la EMA a través de un servicio de asistencia en la elaboración de protocolos adaptados a los medicamentos huérfanos21. Este paso es opcional, pero puede ofrecer ventajas para los promotores.
- 3.
Solicitud de autorización de comercialización: el solicitante de la autorización de comercialización presenta una solicitud a la EMA junto con los datos de los ensayos clínicos y otra información relevante relativa a la seguridad y la eficacia del producto22,25.
- 4.
Evaluación científica: el COMP lleva a cabo una evaluación científica exhaustiva de la solicitud presentada. Dada la baja frecuencia de estas afecciones, esto suele implicar, en el caso de los medicamentos huérfanos, la revisión de evidencia procedente de estudios abiertos y no aleatorizados con un número reducido de pacientes25.
- 5.
Dictamen y decisión: la CE finalmente decide si concede o no la autorización de comercialización basándose en la recomendación del Comité de Medicamentos de Uso Humano (CHMP)22.
- 6.
Requisitos poscomercialización: la EMA puede imponer requisitos posteriores a la comercialización para supervisar la seguridad y la eficacia a largo plazo. En el caso de los medicamentos huérfanos, estos requisitos suelen centrarse tanto en la eficacia como en la seguridad (47,1% de los casos)22.
- 7.
Mantenimiento de la condición de medicamento huérfano: la elegibilidad se prolonga según los criterios de la fase de autorización de comercialización; en el momento de la aprobación, el solicitante debe demostrar que el producto presenta ventajas significativas respecto a cualquier tratamiento disponible23.
Dado que las enfermedades raras son difíciles de investigar, la EMA muestra cierta flexibilidad a la hora de revisar los medicamentos huérfanos y acepta con frecuencia criterios de valoración indirectos y evidencia clínica limitada25. La toma de decisiones reguladoras sobre los medicamentos huérfanos también tiene cada vez más en cuenta los datos de la vida real, que en determinadas situaciones pueden complementar o incluso sustituir a los datos tradicionales de ensayos clínicos26,27.
El análisis de las decisiones reguladoras muestra que, si bien los estudios clínicos aleatorizados son la opción más fiable, en el caso de las enfermedades raras se aceptan datos no aleatorizados, siempre que la calidad de la metodología respalde una evaluación positiva de la relación beneficio-riesgo. Además, se ha demostrado estadísticamente que el uso de la asistencia en la elaboración de protocolos durante la fase de desarrollo da lugar a un mayor número de autorizaciones y a menos abandonos durante la fase de evaluación28,29.
La EMA ofrece varias características e incentivos esenciales para fomentar el desarrollo de estos medicamentos30. Entre ellos:
- 1.
Designación de medicamento huérfano: un medicamento recibirá la designación de medicamento huérfano de la CE tras un dictamen favorable del COMP. La designación se concede a los medicamentos destinados al tratamiento, la prevención o el diagnóstico de una afección potencialmente mortal o crónicamente debilitante que afecte a menos de 5 de cada 10.000 personas en la UE31.
- 2.
Asesoramiento científico y asistencia en la elaboración de protocolos: los promotores de medicamentos con designación de «medicamento huérfano» reciben asesoramiento científico y asistencia de la EMA para la elaboración de protocolos durante el desarrollo de sus medicamentos30.
- 3.
Exclusividad de mercado: se concede una exclusividad de mercado de 10 años a los medicamentos huérfanos que obtengan la autorización de comercialización en la UE. Eso supone que durante ese período no pueden comercializarse medicamentos similares con una indicación similar32.
- 4.
Reducciones en las tasas: se reducen las tasas aplicadas a actividades reguladoras como las solicitudes de autorización de comercialización y las inspecciones30.
- 5.
Ampliación de la exclusividad de mercado: se pueden conceder al producto 2 años adicionales de exclusividad de mercado si el promotor formaliza un Plan de Investigación Pediátrica (PIP) y lo refleja en la ficha técnica del producto32.
- 6.
Acceso al programa PRIME: el programa PRIME ofrece apoyo especial y desde el inicio del procedimiento a tratamientos prometedores21.
La EMA ofrece 2 vías de tramitación acelerada para los medicamentos huérfanos:
- •
Autorización de comercialización condicional (ACC): se trata de una autorización de comercialización temporal que se concede sobre la base de datos de ensayos clínicos incompletos, siempre que el balance sea positivo y el medicamento pueda satisfacer una necesidad médica. Tiene una validez de un año y puede prorrogarse siempre que el promotor presente datos exhaustivos tras la autorización de comercialización33.
- •
Evaluación acelerada: reduce el período de evaluación de 210 a 150 días en los medicamentos de gran interés para la salud pública, muchos de los cuales son también medicamentos huérfanos. El presidente del CHMP puede recurrir a una evaluación acelerada si el medicamento satisface una necesidad médica importante u ofrece una innovación terapéutica. No todos los medicamentos huérfanos se evalúan a través de una evaluación acelerada, sino que se decide caso por caso33.
La EMA también gestiona el programa PRIME, que proporciona apoyo científico y regulatorio desde el inicio a medicamentos prometedores, a menudo en el ámbito de las enfermedades raras.
El enfoque regulatorio de la Agencia de Productos Farmacéuticos y Dispositivos Médicos de JapónLa normativa japonesa respecto a los medicamentos huérfanos involucra la actuación de la PMDA y del Ministerio de Salud, Trabajo y Bienestar japonés (MSTB). Japón, junto con Estados Unidos, es uno de los pocos países que cuenta con normativas específicas para dispositivos huérfanos, además de las normativas sobre medicamentos huérfanos34. La industria farmacéutica japonesa se enfrenta a un importante déficit comercial y a la necesidad de potenciar sus capacidades de investigación y desarrollo de nuevos medicamentos. A diferencia de otras regiones, especialmente Estados Unidos, donde las empresas emergentes de biotecnología creadas en las décadas de 1990 y 2000 han contribuido significativamente al desarrollo de medicamentos, los fármacos aprobados en Japón proceden principalmente de compañías farmacéuticas tradicionales35. Esta escasa participación de las startups ha generado una brecha creciente en la disponibilidad de medicamentos huérfanos entre Japón y otros países, particularmente Estados Unidos. Para abordar estas cuestiones, Japón necesita fomentar colaboraciones con empresas emergentes internacionales y cultivar un ecosistema que impulse a las startups locales, garantizando así el acceso a medicamentos huérfanos prometedores7. Asimismo, para mejorar la productividad en la I+D de nuevos medicamentos en este país, es necesario implementar estrategias como la inversión dirigida a nuevas plataformas terapéuticas, el fortalecimiento de la colaboración en investigación biomédica básica y la optimización de las capacidades existentes en la investigación de fármacos de moléculas pequeñas35. Estos esfuerzos resultan cruciales para que Japón no quede rezagado respecto de las tendencias globales en el desarrollo de fármacos huérfanos y garantice el acceso a tratamientos innovadores para pacientes con enfermedades raras.
El proceso de autorización de los medicamentos huérfanos en JapónAunque este contexto no ofrece una descripción detallada del proceso, aporta una idea sobre la autorización de los medicamentos huérfanos en Japón:
- 1.
Designación de medicamento huérfano: el MSTB japonés otorga la designación de medicamento huérfano a los fármacos destinados a enfermedades raras35. Esta designación es un primer paso importante en el proceso de autorización, ya que ofrece incentivos para el desarrollo de medicamentos.
- 2.
Revisión regulatoria: la PMDA es responsable de revisar y aprobar nuevos medicamentos, incluidos los huérfanos36. La agencia realiza una evaluación exhaustiva de la seguridad del fármaco y de los datos de eficacia.
- 3.
Decisión de aprobación: basándose en la revisión de la PMDA, el MSTB toma la decisión final sobre la aprobación del medicamento36,37.
- 4.
Vigilancia poscomercialización: una vez aprobado el medicamento huérfano, se mantiene una vigilancia sobre la seguridad y la eficacia del mismo22. Aunque esta información se basa en las prácticas de la FDA y la EMA, es probable que en Japón existan requisitos similares tras la comercialización.
En la literatura utilizada no se detalla el proceso exacto de aprobación de medicamentos huérfanos en Japón.
La vía de aprobación de los medicamentos huérfanos en Japón está diseñada para promover la investigación y el desarrollo de tratamientos para enfermedades raras38, lo que incluye:
- 1.
Designación de medicamento huérfano: la PMDA concede la designación de medicamento huérfano a los medicamentos destinados al tratamiento de enfermedades que afectan a menos de 50.000 pacientes en Japón o a enfermedades designadas como intratables por el MTSB.
- 2.
Incentivos: la designación de medicamento huérfano conlleva varios incentivos, entre ellos:
- •
Subvención para I+D con ayudas económicas para la investigación y el desarrollo.
- •
Deducciones fiscales por gastos en I+D.
- •
Revisión acelerada por parte de la PMDA.
- •
Exclusividad de mercado con ampliación del período de exclusividad para fomentar la inversión.
- •
- 3.
Proceso de solicitud: la solicitud de designación de medicamento huérfano incluye la presentación de información detallada sobre el medicamento, su uso previsto y el solicitante.
- 4.
Apoyo regulatorio: la PMDA ofrece asesoramiento científico prioritario y otras medidas de apoyo para facilitar el desarrollo y la autorización de los medicamentos huérfanos.
La PMDA de Japón ofrece varias vías aceleradas para los medicamentos huérfanos:
- •
Revisión prioritaria: la mediana del tiempo de autorización es de 9 meses para los medicamentos huérfanos y de 12 meses para los no huérfanos.
- •
Designación «Sakigake» (precursor o pionero): este programa se puso en marcha en 2015 y está dirigido a terapias innovadoras cuyo primer lanzamiento y aprobación a nivel mundial se prevea realizar en Japón. El Comité de Evaluación de la Estrategia Sakigake (SAC) ofrece asesoramiento prioritario, reduce el plazo de revisión científica a 6 meses y otorga un periodo de exclusividad en el mercado más prolongado. La designación Sakigake solo sería aplicable a terapias que presenten datos clínicos preliminares sólidos en el tratamiento de enfermedades graves o potencialmente mortales con un grado elevado de necesidad médica no cubierta e implicaría un seguimiento postautorización y la posible realización de estudios adicionales39,40.
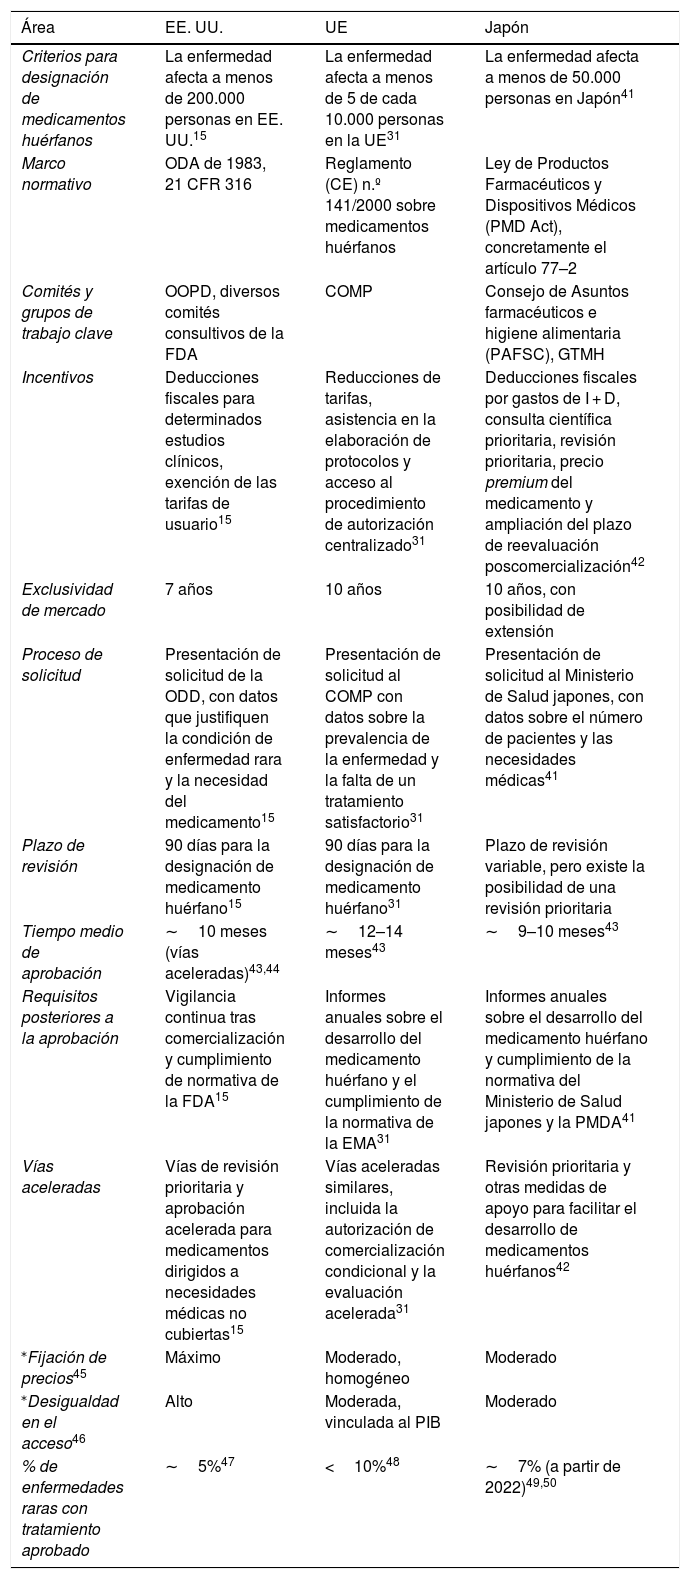
En la tabla 1 se presentan las principales similitudes y diferencias entre la FDA, la EMA y la PMDA en lo que respecta a la regulación de los medicamentos huérfanos. Todas ellas ofrecen marcos sólidos e incentivos para fomentar el desarrollo de tratamientos para enfermedades raras, pero existen algunas diferencias en cuanto a criterios, incentivos y procesos específicos.
Comparación de la normativa sobre medicamentos huérfanos entre Estados Unidos, la Unión Europea y Japón
| Área | EE. UU. | UE | Japón |
|---|---|---|---|
| Criterios para designación de medicamentos huérfanos | La enfermedad afecta a menos de 200.000 personas en EE. UU.15 | La enfermedad afecta a menos de 5 de cada 10.000 personas en la UE31 | La enfermedad afecta a menos de 50.000 personas en Japón41 |
| Marco normativo | ODA de 1983, 21 CFR 316 | Reglamento (CE) n.º 141/2000 sobre medicamentos huérfanos | Ley de Productos Farmacéuticos y Dispositivos Médicos (PMD Act), concretamente el artículo 77–2 |
| Comités y grupos de trabajo clave | OOPD, diversos comités consultivos de la FDA | COMP | Consejo de Asuntos farmacéuticos e higiene alimentaria (PAFSC), GTMH |
| Incentivos | Deducciones fiscales para determinados estudios clínicos, exención de las tarifas de usuario15 | Reducciones de tarifas, asistencia en la elaboración de protocolos y acceso al procedimiento de autorización centralizado31 | Deducciones fiscales por gastos de I + D, consulta científica prioritaria, revisión prioritaria, precio premium del medicamento y ampliación del plazo de reevaluación poscomercialización42 |
| Exclusividad de mercado | 7 años | 10 años | 10 años, con posibilidad de extensión |
| Proceso de solicitud | Presentación de solicitud de la ODD, con datos que justifiquen la condición de enfermedad rara y la necesidad del medicamento15 | Presentación de solicitud al COMP con datos sobre la prevalencia de la enfermedad y la falta de un tratamiento satisfactorio31 | Presentación de solicitud al Ministerio de Salud japones, con datos sobre el número de pacientes y las necesidades médicas41 |
| Plazo de revisión | 90 días para la designación de medicamento huérfano15 | 90 días para la designación de medicamento huérfano31 | Plazo de revisión variable, pero existe la posibilidad de una revisión prioritaria |
| Tiempo medio de aprobación | ∼10 meses (vías aceleradas)43,44 | ∼12–14 meses43 | ∼9–10 meses43 |
| Requisitos posteriores a la aprobación | Vigilancia continua tras comercialización y cumplimiento de normativa de la FDA15 | Informes anuales sobre el desarrollo del medicamento huérfano y el cumplimiento de la normativa de la EMA31 | Informes anuales sobre el desarrollo del medicamento huérfano y cumplimiento de la normativa del Ministerio de Salud japones y la PMDA41 |
| Vías aceleradas | Vías de revisión prioritaria y aprobación acelerada para medicamentos dirigidos a necesidades médicas no cubiertas15 | Vías aceleradas similares, incluida la autorización de comercialización condicional y la evaluación acelerada31 | Revisión prioritaria y otras medidas de apoyo para facilitar el desarrollo de medicamentos huérfanos42 |
| ⁎Fijación de precios45 | Máximo | Moderado, homogéneo | Moderado |
| ⁎Desigualdad en el acceso46 | Alto | Moderada, vinculada al PIB | Moderado |
| % de enfermedades raras con tratamiento aprobado | ∼5%47 | <10%48 | ∼7% (a partir de 2022)49,50 |
COMP: Comité de Medicamentos Huérfanos; EMA: Agencia Europea de Medicamentos; FDA: Food and Drug Administration; PMDA: Agencia de Productos Farmacéuticos y Dispositivos Médicos de Japón.
- •
Estructura de los incentivos: cada una de las 3 entidades ofrece exclusividad, incentivos económicos y apoyo para fomentar el desarrollo de medicamentos huérfanos.
- •
Vía acelerada: cada región cuenta con mecanismos de vía rápida en función del tipo de enfermedad rara.
- •
Obligaciones poscomercialización: para los medicamentos aprobados mediante procedimientos acelerados, son obligatorios ensayos clínicos, estudios confirmatorios y estudios poscomercialización.
- •
Colaboración con las agencias de ETS: mayor colaboración con las agencias de ETS para garantizar la armonización de los requisitos de evidencia para el acceso.
- •
Períodos de exclusividad: 10 años (con extensiones en la EMA) tanto en la EMA como en la PMDA; 7 años en la FDA.
- •
Deducciones fiscales: la FDA ofrece las deducciones fiscales más atractivas; en segundo lugar se sitúa la EMA, con incentivos ofrecidos por los países miembros; la PMDA ocupa el tercer lugar, con deducciones fiscales moderadas y subvenciones directas.
- •
Plazos de tramitación: la FDA y la PMDA suelen ser más rápidas que la EMA, y las vías aceleradas son las más cortas.
- •
Función de las ETS: a diferencia de EE. UU., que depende de la evaluación de pagadores privados, así como de una organización independiente, el ICER (Instituto de Revisión Clínica y Económica), la ETS de la Unión Europea está bien organizada en virtud del Reglamento sobre la Evaluación de las Tecnologías Sanitarias (RETS), y Japón sigue en proceso de cambio para centrarse en estudios de la vida real y acuerdos de acceso gestionado.
- •
Precio y acceso: los precios en EE. UU. son más elevados y el acceso es más rápido, con mayores variaciones. La UE aplica precios más similares, aunque con un acceso variable. En Japón, la cobertura es más extensa, aunque con algunos retrasos debidos a ciertas evaluaciones.
- •
FDA: flexibilidad en los requisitos probatorios, fuertes incentivos, acceso rápido y gran compromiso con los colectivos de pacientes.
- •
EMA: sólido análisis de beneficios y riesgos, enfoque regulatorio integrado, excelente cooperación en materia de ETS, así como cooperación durante la poscomercialización.
- •
PMDA: procedimientos de revisión eficientes, subvenciones generosas, integración de vías innovadoras (Sakigake) y aumento de la cooperación internacional.
- •
FDA: precios elevados, posible abuso de la exclusividad y cobertura de seguros inconsistente.
- •
EMA: plazos de aprobación más lentos, disponibilidad heterogénea en función de las decisiones de reembolso a nivel nacional y procesos de poscomercialización complejos.
- •
PMDA: falta de reconocimiento internacional de las designaciones, posibles retrasos en la obtención de acceso y una integración en curso con las ETS.
El análisis comparativo de los marcos regulatorios de la FDA, la EMA y la PMDA revela un panorama complejo en el que la agilidad regulatoria entra en conflicto con la accesibilidad económica y la solidez de la evidencia. Si bien las 3 regiones han logrado aumentar la aprobación de medicamentos huérfanos mediante sólidos incentivos, los datos de la tabla 1 ponen de manifiesto importantes dilemas que repercuten de manera directa en los sistemas sanitarios mundiales y en la práctica de la farmacia hospitalaria.
Análisis interpretativo de los dilemas regulatoriosLos resultados ponen de manifiesto una clara tensión entre «rapidez y coste». El modelo de Estados Unidos (FDA), caracterizado por una mediana de los tiempos de aprobación más corta (∼10 meses) y por sólidos incentivos como la exclusividad de mercado de 7 años, ha fomentado con éxito una amplia cartera de innovación. Sin embargo, esto conlleva precios globales más elevados, con una media de 218.872 USD por tratamiento y una importante desigualdad en el acceso51.
Por el contrario, la exclusividad de 10 años de la EMA y su énfasis en un «beneficio significativo» dan lugar a unos precios más moderados y homogéneos en toda Europa, pero con una trayectoria de aprobación más lenta (∼12–14 meses). La PMDA de Japón ha obtenido recientemente mejores resultados en cuanto a la mediana de la rapidez de aprobación de medicamentos huérfanos (∼9 meses) gracias a la designación «Sakigake», que se centra específicamente en la «pérdida de medicamentos» para garantizar que los pacientes locales no se queden rezagados respecto a las fechas de lanzamiento internacionales.
Requisitos probatorios e implicaciones para la farmacia hospitalariaPara los farmacéuticos hospitalarios y los médicos, el uso de vías aceleradas en las 3 regiones —como la «aprobación acelerada» de la FDA y la «autorización de comercialización condicional» de la EMA— plantea un reto único.
- •
Dependencia de criterios de valoración indirectos: como se señala en los resultados, la aprobación de muchos medicamentos huérfanos se basa en criterios de valoración clínicos indirectos o intermedios, en lugar de en datos de supervivencia a largo plazo52.
- •
Carga poscomercialización: el elevado porcentaje de requisitos posteriores a la comercialización (PMR) (47,1% en la UE) implica que las farmacias hospitalarias suelen dispensar productos «en evolución», cuya seguridad y eficacia a largo plazo aún están bajo supervisión53.
- •
Inventario y presupuesto: la enorme disparidad de precios entre los medicamentos huérfanos y los no huérfanos (218.872 USD frente a 13.000 USD) obliga a los sistemas hospitalarios a implementar estrategias de adquisición altamente especializadas basadas en el valor para gestionar el riesgo económico de estas terapias tan esenciales51.
A pesar del éxito de los incentivos nacionales, el hecho de que solo entre el 5 y el 10% de las enfermedades raras cuenten con un tratamiento aprobado en estas regiones sugiere que los marcos actuales son insuficientes. La disparidad en el acceso sigue siendo un «reto crítico», especialmente cuando los precios impiden que se materialice el potencial clínico de un medicamento54,55.
Los resultados sugieren que el siguiente paso en la regulación de medicamentos huérfanos debe ir más allá de la competencia entre las agencias y orientarse hacia unos requisitos de armonización basados en la evidencia. La colaboración internacional en materia de datos de ensayos clínicos y de procesos de ETS podría reducir el fenómeno de «pérdida de medicamentos» y facilitar un acceso más equitativo en las regiones con menor renta que actualmente quedan fuera del ámbito de estas 3 agencias.
ConclusiónEsta revisión pone de relieve los avances y los retos pendientes para garantizar un acceso equitativo a los tratamientos de enfermedades raras. El marco de cada agencia ha logrado estimular la innovación mediante incentivos a medida, desgravaciones fiscales y una exclusividad de 7 años en Estados Unidos, de 10 con apoyo en la elaboración del protocolo en Europa, y subvenciones con designación «Sakigake» en Japón. Sin embargo, persisten las disparidades en la asequibilidad, en el acceso de los pacientes y en el equilibrio entre incentivar a la industria y salvaguardar la salud pública.
Para los farmacéuticos hospitalarios, estas consideraciones son especialmente relevantes. Los farmacéuticos desempeñan un papel fundamental a la hora de evaluar los medicamentos huérfanos para su inclusión en la guía farmacoterapéutica, evaluar entre el valor terapéutico y los costes elevados de estos medicamentos y guiar a los profesionales clínicos y a los pacientes a través de las complejas vías de acceso. Comprender los matices de los periodos de exclusividad, las autorizaciones condicionales y las evaluaciones aceleradas permite a los farmacéuticos anticipar los plazos de disponibilidad y las repercusiones presupuestarias. Además, conocer las diferencias internacionales con respecto a los criterios de designación y los incentivos sirven de base para elaborar estrategias de adquisición transfronterizas y modelos de financiación colaborativa.
A pesar de que los marcos regulatorios han ampliado las opciones de tratamiento en las enfermedades raras, la función de los farmacéuticos a la hora de trasladar dichas políticas a la práctica continúa siendo esencial. Su experiencia en la evaluación de medicamentos, la relación coste-eficacia y la gestión ética es fundamental para salvar la brecha entre la aprobación institucional y el acceso real de los pacientes. Reforzar la colaboración entre las autoridades reguladoras, los profesionales sanitarios y los farmacéuticos será vital para garantizar que la promesa de innovación en medicamentos huérfanos se traduzca en una atención sostenible y equitativa para los pacientes de todo el mundo.
Contribución a la literatura científicaLa contribución de este artículo de revisión a la literatura científica consiste en sintetizar los conocimientos actuales, subrayar las perspectivas normativas y políticas, y proporcionar un marco estructurado para la investigación y la práctica futuras en el área de medicamentos huérfanos.
Responsabilidades éticasLos autores declaran que este trabajo cumple con las normas éticas de la publicación académica. No se recopilaron datos relacionados con participantes humanos ni animales, y se han citado adecuadamente todas las fuentes.
FinanciaciónLos autores declaran no haber recibido financiación.
Declaración de contribución de autoría CRediTRobinraja Elango: Writing – review & editing, Writing – original draft, Resources, Methodology, Investigation, Formal analysis, Data curation. Russell Martin: Writing – review & editing, Supervision, Software, Resources, Methodology, Investigation, Formal analysis, Conceptualization. Shivanand K. Mutta: Writing – review & editing, Validation, Supervision, Methodology, Investigation, Formal analysis, Conceptualization.
Los autores declaran que este manuscrito es un trabajo original elaborado colectivamente por todos los autores y que no ha sido enviado ni publicado en ningún otro lugar, ni en su totalidad ni en parte. Se han citado debidamente todas las fuentes utilizadas.
Conflicto de interesesLos autores declaran que no tienen ningún conflicto de intereses.
Declaración sobre el uso de inteligencia artificial generativaLos autores declaran que no utilizaron herramientas de inteligencia artificial generativa en la elaboración de este manuscrito, salvo para la edición lingüística y la mejora gramatical, y los autores asumen plena responsabilidad sobre su contenido.
Cesión de derechos de autorLos autores confirman que ceden los derechos de autor de este artículo, incluidos todos los derechos de reproducción, distribución y comunicación del trabajo en cualquier forma, a la revista Farmacia Hospitalaria, con efecto a partir de su aceptación para su publicación. Esta cesión garantiza que la revista tiene el derecho exclusivo de publicar y difundir la obra en formato impreso y electrónico.